Célula de Ensino evolução que gera resultados
Hematologia Clínica, Medicina Laboratorial e Hemoterapia

Hematologia Clínica e Laboratorial: Eritrograma, Leucograma, Hemostasia, Hemoglobinopatias e Onco-Hematologia

Formação analítica avançada e especialização prática e andragógica no diagnóstico laboratorial hematológico completo. O programa capacita biomédicos, farmacêuticos-bioquímicos, médicos e biólogos no domínio da fisiologia hematopoiética e da automação contemporânea: célula-tronco hematopoiética pluripotente (HSC CD34+), linhagens mieloide e linfoide, fatores estimuladores de colônias (EPO, TPO, G-CSF) e microambiente medular; boas práticas na fase pré-analítica com anticoagulante EDTA dipotássico ou tripotássico (proporção de 1,5 a 2,2 mg/mL, rejeição de amostras com microcoágulos e prevenção de pseudotrombocitopenia in vitro); princípios biofísicos da automação hematológica multicanal (impedância elétrica pelo Princípio Coulter para contagem e volumetria celular e citometria de fluxo óptica por dispersão de luz laser frontal - FSC para tamanho e lateral - SSC para complexidade interna e granulação); confecção e controle de qualidade do esfregaço em cunha monocelular corado por corantes panópticos de Romanowsky (Wright, Leishman, May-Grünwald-Giemsa). Especializa na interpretação quantitativa e morfológica do Eritrograma: contagem de hemácias, dosagem de hemoglobina (método da cianometa-hemoglobina e laurilsulfato), hematócrito e cálculo dos Índices Hematimétricos de Wintrobe (VCM, HCM, CHCM e RDW como índice de anisocitose); contagem de reticulócitos com corantes supravitais (novo azul de metileno) e cálculo do Índice de Produção Reticulocitária (IPR) para discriminação entre anemias regenerativas (hemólise e sangramento) e arregenerativas (carências nutricionais e aplasia); diagnóstico diferencial de anemias microcíticas e hipocrômicas (Anemia Ferropriva vs. Traço Talassêmico beta pelo índice de Mentzer e Anemia de Doença Crônica com hepcidina elevada); anemias macrocíticas megaloblásticas (deficiência de B12 e folato com macroovalócitos e neutrófilos hipersegmentados) e anemias hemolíticas (esferocitose hereditária, deficiência de G6PD com corpúsculos de Heinz, hemólise imune com Teste de Coombs Direto positivo e esquizócitos em microangiopatias trombóticas PTT/SHU). Domina o Leucograma e a avaliação leucocitária: contagem global e diferencial absoluta e relativa; fisiologia dos neutrófilos e caracterização do desvio à esquerda escalonado regenerativo vs. degenerativo; alterações morfológicas reacionais tóxicas (granulações tóxicas grosseiras, vacúolos citoplasmáticos e corpúsculos de Döhle); caracterização de linfócitos atípicos/reativos na síndrome da mononucleose infecciosa (EBV, CMV, Toxoplasmose) com bordas basofílicas hipercoradas em saia rodada; eosinofilias, basofilias e monocitoses. Disseca o diagnóstico laboratorial de Hemoglobinopatias e Talassemias: fisiopatologia molecular da mutação pontual da Anemia Falciforme (HbS: beta-6 Glu->Val com polimerização sob desoxigenação e drepanócitos), heterozigose traço falciforme (HbAS) vs. homozigose (HbSS) e variantes HbC; talassemias alfa e beta (elevação diagnóstica de HbA2 > 3,5% no traço talassêmico); métodos analíticos de triagem e confirmação: teste de afoiçamento, eletroforese em acetato de celulose (pH 8,6) e ágar citrato (pH 6,2), Cromatografia Líquida de Alta Eficiência (HPLC) e eletroforese capilar automatizada. Aprofunda a Hemostasia Primária, Secundária e Coagulação: adesão e agregação plaquetária mediadas pelo Fator de von Willebrand (FvW) e complexos GPIb e GPIIb/IIIa; coagulograma básico em plasma citratado a 3,2% (Tempo de Protrombina - TP/TAP com RNI, Tempo de Tromboplastina Parcial Ativada - TTPa com testes de mistura 1:1 para diferenciação entre deficiência de fatores e inibidores circulantes/anticoagulante lúpico, Tempo de Trombina e dosagem de Fibrinogênio por método de Clauss); sistema fibrinolítico, dosagem de Dímero-D e investigação de Trombofilias hereditárias (Fator V de Leiden, Mutação da Protrombina) e adquiridas (Síndrome Antifosfolípide - SAF) e Coagulação Intravascular Disseminada (CIVD). Culmina nas Neoplasias Onco-Hematológicas: classificação da OMS das Leucemias Agudas (LMA com mieloblastos, Bastonetes de Auer patognomônicos e mieloperoxidase positiva vs. LLA com linfoblastos B e T); Neoplasias Mieloproliferativas Crônicas (Leucemia Mieloide Crônica - LMC com hiperleucocitose, translocação t(9;22) gerando o cromossomo Filadélfia e gene de fusão BCR-ABL1, Policitemia Vera com mutação JAK2 V617F); Neoplasias Linfoproliferativas e Gamopatias (Leucemia Linfoide Crônica - LLC com manchas de Grümprecht e Mieloma Múltiplo com plasmócitos clonais e hemácias em rouleaux); e tecnologias de ponta em Imunofenotipagem por Citometria de Fluxo multiparamétrica e Biologia Molecular quantitativa de Doença Residual Mensurável (DRM) sob a NBR ISO 15189.

6 células 60h Graduação e Pós-Graduação em Biomedicina, Farmácia-Bioquímic
🚀 Escada de Valor • Pacotes & Credit Upgrade (R$ 29,99 a R$ 199,99)

Jornada Executiva: Sustentabilidade Estratégica & Gestão Global de Projetos (ESG)

Do curso base em Pensamento Estratégico de Sustentabilidade (R$ 29,99) à Liderança Internacional em Projetos de Clima e Captação Global (R$ 199,99).

🎯 1. Porta de Entrada (R$ 29,99) Inicie pela Trilha Start (R$ 29,99) com baixo atrito financeiro e domine os fundamentos globais na prática.
💳 2. Abatimento no Upgrade (Credit Upgrade) 100% dos R$ 29,99 investidos na Trilha Start viram crédito imediato (cupom UPGRADE29) para abater nas Trilhas 2, 3, 4 ou 5!
🌍 3. Certificação Dupla (PT-BR & EN) + ODS Certificados emitidos em Português e Inglês com competências alinhadas aos ODS da ONU para seu perfil global no LinkedIn.
Alinhamento ONU / Agenda Pós-2030: ODS 7 (Energia Limpa) ODS 9 (Indústria e Infraestrutura) ODS 12 (Consumo e Produção) ODS 13 (Ação Climática) ODS 17 (Parcerias Globais)
Sugestões CdE

Compare com trilhas semelhantes

Sugestões ligadas ao conteúdo desta trilha para apoiar sua decisão de matrícula.

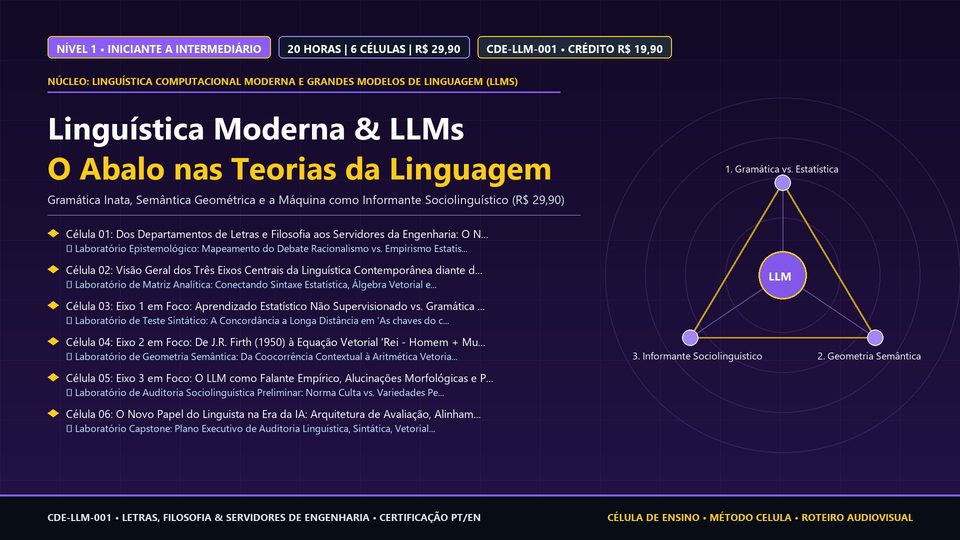
Linguística Moderna e Grandes Modelos de Linguagem (LLMs): O Abalo nas Teorias da Aquisição, Estrutura e Compreensão da Língua R$ 29,90
Linguística Computacional Moderna e Grandes Modelos de Linguagem (LLMs)

Linguística Moderna e Grandes Modelos de Linguagem (LLMs): O Abalo nas Teorias da Aquisição, Estrutura e Compreensão da Língua

Compreenda por que os Grandes Modelos de Linguagem (LLMs) não são apenas ferramentas tecnológicas, mas um abalo direto nas teorias tradicionais sobre aquisição, estrutura e compreensão da língua em três eixos.

📚 12 células ⏱️ 20h Iniciante a Intermediário
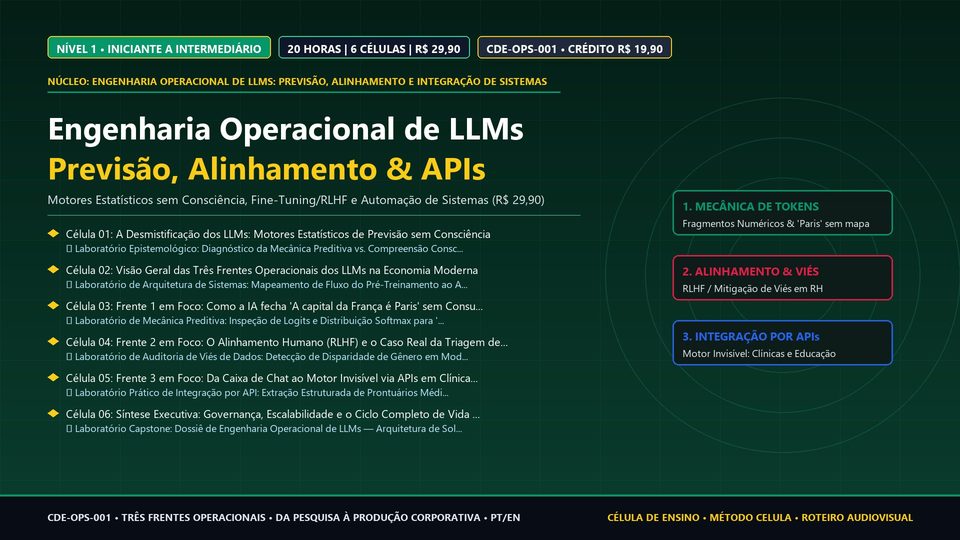
Engenharia Operacional de LLMs: Motores Estatísticos de Previsão de Texto, Alinhamento de Dados e Integração via APIs R$ 29,90
Engenharia Operacional de LLMs: Previsão, Alinhamento e Integração de Sistemas

Engenharia Operacional de LLMs: Motores Estatísticos de Previsão de Texto, Alinhamento de Dados e Integração via APIs

Compreenda por que os LLMs não possuem consciência, mas são motores estatísticos de previsão de texto alimentados por volumes massivos de dados, e domine suas três frentes operacionais: mecânica de tokens, alinhamento RLHF e integração via APIs.

📚 12 células ⏱️ 20h Iniciante a Intermediário
Jornada da trilha

Células de aprendizagem

1

Célula 01: Hematopoiese, Fisiologia do Sangue e Automação do Hemograma

Bases biológicas da hematopoiese humana, pré-analítica e princípios físicos da contagem automatizada: organização da célula-tronco hematopoiética pluripotente (HSC caracterizada pelo marcador antigênico CD34+); linhagem mieloide (diferenciação em eritrócitos, plaquetas por megacariócitos, monócitos e granulócitos neutrófilos, eosinófilos e basófilos) e linhagem linfoide (linfócitos B, T e células NK); fatores de crescimento hematopoiéticos recombinantes e endógenos: eritropoietina (EPO sintetizada pelas células intersticiais renais em resposta à hipóxia tecidual), trombopoietina (TPO hepática reguladora da maturação megacariocítica), fator estimulador de colônias de granulócitos (G-CSF) e interleucinas (IL-3, IL-7); arquitetura estromal e nicho medular da medula óssea vermelha. Boas práticas na fase pré-analítica em hematologia: punção venosa estéril sem garroteamento prolongado (para evitar hemoconcentração e lise celular); tubo com anticoagulante EDTA dipotássico (K2-EDTA) ou tripotássico (K3-EDTA) na proporção rigorosa de 1,5 a 2,2 mg de sal por mL de sangue total; consequências analíticas de erros de homogeneização e proporção: subpreenchimento do tubo com sangue (excesso relativo de EDTA provocando desidratação osmótica dos eritrócitos com retração celular, gerando falsa redução do VCM e aumento espúrio do CHCM) e sobrepreenchimento (insuficiência de anticoagulante com formação de microcoágulos de fibrina, causando consumo falso de plaquetas com pseudotrombocitopenia e obstrução de capilares dos analisadores automáticos); estabilidade temporal da amostra: estabilidade aceitável de parâmetros quantitativos por até 24 horas a 4°C, com exigência mandatória de confecção do esfregaço sanguíneo em no máximo 4 horas pós-coleta para prevenir artefatos degenerativos (vacuolização nuclear e degeneração picnótica de neutrófilos). Princípios biofísicos da automação hematológica: 1. Princípio Coulter / Impedância Elétrica: células sanguíneas suspensas em eletrólito condutor atravessam uma abertura calibrada (orifício) por onde flui uma corrente elétrica contínua; a passagem de uma célula não condutora provoca uma alteração momentânea de resistência elétrica (impedância), gerando um pulso de voltagem: o número de pulsos elétricos é diretamente proporcional à contagem celular e a amplitude/altura do pulso é diretamente proporcional ao volume celular (gerando os histogramas de distribuição volumétrica de hemácias, plaquetas e leucócitos); 2. Citometria de Fluxo Óptica por Dispersão de Luz Laser (Laser Semicondutor): alinhamento celular em fluxo laminar monofilamentar (focalização hidrodinâmica) interceptado por feixe de laser: dispersão de luz frontal em ângulo baixo (Forward Scatter - FSC, indicativa do tamanho celular e volume físico) e dispersão de luz lateral em ângulo de 90° (Side Scatter - SSC, indicativa da complexidade interna celular, densidade nuclear e conteúdo de granulações citoplasmáticas); combinação bidimensional FSC vs. SSC gerando os gráficos de dispersão (scattergrams) que separam claramente as populações de neutrófilos, linfócitos, monócitos e eosinófilos; 3. Fluorescência de Ácidos Nucleicos: corantes polimíticos de polimetina que marcam RNA residual em reticulócitos e plaquetas reticuladas. Confecção e coloração do esfregaço de sangue periférico: técnica da distensão em cunha sobre lâmina de vidro limpa e desengordurada (ângulo de 30° a 45°, movimento contínuo e uniforme); identificação da 'zona ideal de leitura' monocelular (onde as hemácias encontram-se dispostas lado a lado sem sobreposição e sem distorção mecânica); coloração hematológica com corantes panópticos derivados de Romanowsky (mistura equimolar de corante ácido eosina Y que cora citoplasma e grânulos básicos de eosinófilos em vermelho-alaranjado, e corante básico azul de metileno e seus derivados azures que coram núcleos, cromatina e grânulos basofílicos em azul-violeta escuro); controle do pH da água tamponada entre 6,8 e 7,2 para garantir a neutralidade da diferenciação cromática celular.

10h
2

Célula 02: Eritrograma, Anemias Carenciais e Hemolíticas

Metrologia clínica, parâmetros laboratoriais e diagnóstico diferencial de patologias da série vermelha: 1. Parâmetros Quantitativos do Eritrograma: Contagem de Hemácias (RBC em milhões/microL), dosagem de Hemoglobina (Hb em g/dL pelo método de referência da cianometa-hemoglobina com leitura espectrofotométrica a 540 nm ou métodos de laurilsulfato de sódio livres de cianeto) e Hematócrito (Ht em %, determinado diretamente por centrifugação micro-hematimétrica ou calculado pelo produto RBC x VCM / 10); Índices Hematimétricos de Wintrobe clássicos: 1. Volume Corpuscular Médio (VCM = Ht x 10 / RBC, expresso em fentolitros - fL, valores de referência 80 a 100 fL: microcitose < 80 fL, normocitose 80-100 fL, macrocitose > 100 fL); 2. Hemoglobina Corpuscular Média (HCM = Hb x 10 / RBC, expressa em picogramas - pg, valores de referência 27 a 32 pg: hipocromia < 27 pg, normocromia 27-32 pg); 3. Concentração de Hemoglobina Corpuscular Média (CHCM = Hb x 100 / Ht, expressa em g/dL, valores de referência 32 a 36 g/dL: valores patologicamente elevados > 36 g/dL observados exclusivamente na esferocitose hereditária ou desidratação celular intensa); e o RDW (Red Cell Distribution Width: RDW-CV em % e RDW-SD em fL): índice matemático de anisocitose que avalia o coeficiente de variação volumétrica das hemácias (valores normais 11,5% a 14,5%). 2. Contagem e Fisiologia dos Reticulócitos: eritrócitos jovens recém-emitidos pela medula óssea que ainda retêm retículo citoplasmático de RNA ribossomal precipitado por corantes supravitais (novo azul de metileno ou azul de cresil brilhante); contagem percentual e absoluta; cálculo fundamental do Índice de Produção Reticulocitária (IPR = % de reticulócitos x [Ht do paciente / 45] / fator de maturação diária): divisor de águas fisiopatológico fundamental: IPR > 2 carateriza Anemias Hiperproliferativas / Regenerativas (resposta medular intensa e eficaz com aumento da eritropoiese compensatória diante de hemólise aguda ou hemorragia aguda ativa); IPR < 2 caracteriza Anemias Hipoproliferativas / Arregenerativas (insuficiência medular intrínseca ou carência de nutrientes essenciais à hematopoiese, ex.: carência de ferro, carência de B12/folato, aplasia de medula e anemia de doença crônica). 3. Diagnóstico Diferencial de Anemias Microcíticas e Hipocrômicas: Anemia Ferropriva (cinética do ferro alterada: ferritina sérica reduzida < 30 ng/mL como marcador padrão-ouro de depleção de estoques, ferro sérico baixo, capacidade total de ligação do ferro - TIBC aumentada, saturação de transferrina < 16%, RDW elevado com anisocitose e poiquilocitose com hemácias em alvo e eliptócitos) versus Traço Talassêmico beta minor (defeito genético quantitativo com síntese diminuída de cadeias de globina: VCM acentuadamente microcítico frequentemente < 70 fL com contagem de hemácias desproporcionalmente elevada > 5,0 milhões/microL, RDW normal com hemácias homogeneamente pequenas, e aplicação do Índice de Mentzer: VCM / RBC < 13 altamente sugestivo de talassemia e > 13 sugestivo de carência de ferro) e Anemia de Doença Crônica / Inflamação (bloqueio do ferro nos macrófagos mediado por níveis elevados de hepcidina induzida por IL-6: ferritina normal ou elevada com ferro sérico baixo e TIBC diminuída). 4. Anemias Macrocíticas: Megaloblástica (deficiência de vitamina B12 ou ácido fólico com defeito na síntese de timidilato e DNA, assincronia de maturação núcleo-citoplasmática na medula óssea, presença de macroovalócitos volumosos no esfregaço e o achado patognomônico de neutrófilos hipersegmentados com 5 ou mais lobos nucleares) versus Macrocítica Não-Megaloblástica (macrócitos redondos associados a hepatopatias, etilismo crônico e hipotireoidismo). 5. Anemias Hemolíticas: destruição prematura intravascular ou extravascular de eritrócitos (esferocitose hereditária com teste de fragilidade osmótica aumentado, deficiência enzimática de G6PD com hemólise desencadeada por estresse oxidativo e corpúsculos de Heinz, hemólise imune autoimune com Teste de Coombs Direto - TAD positivo para IgG ou fração C3 do complemento, presença de esquizócitos / fragmentos eritrocitários triangulares em capacete indicativos de microangiopatia trombótica em PTT/SHU e CIVD, policromatofilia e perfil bioquímico de hemólise: elevação acentuada de desidrogenase lática - DHL e bilirrubina indireta com queda ou esgotamento completo da haptoglobina plasmática).

10h
3

Célula 03: Leucograma: Alterações Reacionais, Infecciosas e Morfologia Leucocitária

Fisiopatologia da série branca, dinâmica cinética dos leucócitos no sangue periférico e morfologia diferencial microscópica: 1. Contagem Global de Leucócitos (WBC) e Contagem Diferencial: valores de referência de leucócitos totais (4.000 a 10.000 células/microL no adulto); contagem percentual relativa versus contagem absoluta em células/microL (alerta analítico: laudos de leucograma devem ser interpretados prioritariamente pelas contagens absolutas para evitar falsas impressões diagnósticas geradas por variações relativas percentuais, ex.: pseudolinfocitose relativa em pacientes neutropênicos graves); compartimentos da linhagem neutrofílica: compartimento medular de reserva e compartimentos intravascular circulante (50%) e marginal (50% de neutrófilos aderidos ao endotélio vascular que se desmarginalizam rapidamente sob ação de adrenalina, corticosteroides ou exercício físico, provocando leucocitose fisiológica sem infecção). 2. Neutrofilia e Desvios à Esquerda: neutrofilia absoluta (> 7.500 neutrófilos/microL): mecanismo de resposta imune inata a infecções bacterianas agudas, inflamação tecidual, infarto agudo do miocárdio e estresse metabólico; conceito fundamental de Desvio à Esquerda Escalonado: saída prematura de precursores mieloides da medula óssea para o sangue periférico em resposta a citocinas inflamatórias (IL-1, TNF-alfa, G-CSF); sequência maturativa fisiológica decrescente: bastonetes (> 800/microL ou > 5%), seguidos em gravidades crescentes por metamielócitos (núcleo em formato de rim ou feijão), mielócitos (núcleo redondo/ovalado excêntrico com granulação secundária neutrofílica específica abundante) e raros promielócitos; desvio à esquerda regenerativo (com leucocitose acentuada, indicando medula óssea competente e hiperativa) versus desvio à esquerda degenerativo (presença de formas imaturas com leucopenia global ou contagem normal-baixa de leucócitos, indicando exaustão funcional da reserva medular e sinal de alerta para sepse bacteriana fulminante); 3. Alterações Morfológicas Reacionais Neutrofílicas (Marcadores Citoplasmáticos de Toxidade / Infecção Grave): 1. Granulações Tóxicas Grosseiras: granulações citoplasmáticas escuras purpúreas proeminentes decorrentes de maturação citoplasmática acelerada com persistência de enzimas lisossomais primárias azurofílicas e aumento da permeabilidade de membrana; 2. Vacuolização Citoplasmática: pequenas vesículas ópticas claras e translúcidas no citoplasma neutrofílico, indicativas de fagocitose bacteriana ativa e autofagia em processos sépticos graves (especificidade diagnóstica muito elevada para bacteremia e choque séptico); 3. Corpúsculos de Döhle: inclusões basofílicas discretas, arredondadas ou lineares de coloração azul-acinzentada localizadas na periferia do citoplasma neutrofílico, compostas por agregados lamelares residuais de retículo endoplasmático rugoso e RNA ribossomal retidos por assincronia maturativa acelerada. 4. Linfocitose Reacional e Linfócitos Atípicos (Reativos): resposta imune celular adaptativa antiviral mediada por Linfócitos T CD8+ citotóxicos e células NK ativadas por antígenos virais: características morfológicas patognomônicas dos Linfócitos Atípicos de Downey (tipos I, II e III): células volumosas de contorno citoplasmático irregular e ameboide, citoplasma abundante de tonalidade azul-clara com hiperbasofilia intensa concentrada nas bordas periféricas em zona de contato com as hemácias adjacentes ('aspecto em saia rodada' ou moldagem celular), cromatina nuclear mais frouxa e menos condensada que o linfócito típico com presença ocasional de nucléolo; a Síndrome da Mononucleose Infecciosa: quadro clássico provocado pelo Vírus Epstein-Barr (EBV), Citomegalovírus (CMV), Toxoplasmose aguda ou soroconversão aguda pelo HIV, caracterizado laboratorialmente por leucocitose com linfocitose absoluta e presença de no mínimo 10% de linfócitos atípicos no esfregaço sanguíneo; 5. Eosinofilia (contagem absoluta > 500 eosinófilos/microL associada a helmintíases com migração tecidual, atopia alérgica, asma e reações adversas a fármacos como DRESS), Basofilia (> 200/microL, marcador clássico de neoplasias mieloproliferativas crônicas como Leucemia Mieloide Crônica) e Monocitose (> 1.000/microL associada a infecções bacterianas crônicas como tuberculose, endocardite e fase de recuperação pós-aplasia medular).

10h
4

Célula 04: Hemoglobinopatias, Talassemias e Métodos Eletroforéticos

Bases genéticas, moleculares e rotina diagnóstica das hemoglobinopatias estruturais e talassemias: 1. Composição Fisiológica das Hemoglobinas Humanas Normais no Adulto: tetrâmero proteico conjugado a quatro grupos heme: Hemoglobina A1 (HbA1 = alfa-2 beta-2, representando 96% a 98% da hemoglobina total), Hemoglobina A2 (HbA2 = alfa-2 delta-2, correspondendo a 1,5% a 3,5%) e Hemoglobina Fetal (HbF = alfa-2 gama-2, < 1% no adulto); controle genético: agrupamento de genes semelhantes à alfa no cromossomo 16 e agrupamento de genes semelhantes à beta no cromossomo 11. 2. A Anemia Falciforme e Síndromes Falciformes (Hemoglobina S - HbS): mutação pontual por transversão no códon 6 do gene da beta-globina (GAG -> GTG), resultando na substituição do aminoácido ácido glutâmico por valina na posição 6 da cadeia beta (beta-6 Glu->Val); consequências físico-químicas: em condições fisiológicas normais o ácido glutâmico polar hidrofílico interage favoravelmente com o meio aquoso citoplasmático; a valina não polar hidrofóbica cria um ponto de contato hidrofóbico anômalo que, em condições de desoxigenação tecidual (baixa tensão de oxigênio), desidratação ou acidose, promove a polimerização rápida e reversível das moléculas de desoxi-HbS em polímeros insolúveis rígidos de 14 filamentos (tactoides); a polimerização distorce mecanicamente a membrana eritrocitária, deformando a hemácia no formato característico de foice ou semilua (drepanócitos); vaso-oclusão microvascular generalizada, crises álgicas isquêmicas ósseas e viscerais agudas, síndrome torácica aguda, sequestro esplênico em lactentes, autoesplenectomia por infartos esplênicos de repetição com asplenia funcional e hemólise crônica grave; genótipos clínicos: Doença Falciforme homozigota (HbSS: ausência completa de HbA1, com HbS > 80% a 90% e HbF variável, com presença constante de drepanócitos irreversíveis no esfregaço, hemácias em alvo e corpúsculos de Howell-Jolly), Traço Falciforme heterozigoto (HbAS: condição genética benigna e assintomática com HbA1 ~ 55% a 60% e HbS ~ 35% a 40%, sem anemia e sem hemácias falcizadas espontâneas no esfregaço) e duplas heterozigoses: Doença da Hemoglobina SC (HbSC com cristais densos e retinopatia proliferativa) e S-Betatalassemia. 3. Outras Hemoglobinopatias Estruturais: Hemoglobina C (HbC: mutação beta-6 Glu->Lys com substituição por lisina positiva: menor solubilidade e formação de cristais hexagonais intraeritrocitários densos em barra e percentual maciço de hemácias em alvo / codócitos) e variantes HbD e HbE. 4. Síndromes Talassêmicas (Defeitos Quantitativos da Síntese de Cadeias de Globina): 1. Beta-Talassemias: redução (beta-plus) ou ausência completa (beta-zero) da síntese de cadeias beta de globina: Beta-Talassemia Menor / Traço Talassêmico: heterozigose com microcitose e hipocromia desproporcionais, eritrocitose compensatória e o marcador laboratorial diagnóstico de elevação de Hemoglobina A2 (HbA2 > 3,5%, frequentemente entre 4,0% e 7,0%); Beta-Talassemia Maior (Anemia de Cooley): anemia hemolítica microcítica extrema dependente de transfusões crônicas com excesso massivo de cadeias alfa livres insolúveis que precipitam nos precursores eritroides medulares provocando eritropoiese ineficaz catastrófica; 2. Alfa-Talassemias: deleções em 1 a 4 genes alfa no cromossomo 16: traço silencioso (1 gene deletado), traço talassêmico alfa (2 genes deletados com microcitose discreta e HbA2 normal ou diminuída), Doença da Hemoglobina H (3 genes deletados com formação de tetrâmeros instáveis de cadeias beta - HbH beta-4, visualizados no esfregaço com coloração de azul de cresil brilhante como eritrócitos pontilhados em aspecto de 'bola de golfe') e Hidropisia Fetal com Hemoglobina de Barts (deleção dos 4 genes alfa gerando tetrâmeros gama-4 incompatíveis com a vida pós-natal). 5. Metodologias Laboratoriais de Diagnóstico e Triagem: Teste de Afoiçamento com metabissulfito de sódio a 2% (agente redutor que consome oxigênio in vitro induzindo falcização em amostras contendo HbS em 2 a 24 horas); Teste de Solubilidade (precipitação de HbS em tampão fosfato de alta molaridade com ditionito de sódio); Eletroforese de Hemoglobina em Acetato de Celulose em pH alcalino (8,6) permitindo a separação clássica de bandas HbA, HbF, HbS e HbC; Cromatografia Líquida de Alta Eficiência de Troca Catiônica (HPLC - High Performance Liquid Chromatography): metodologia padrão-ouro automatizada que fornece curvas cromatográficas com tempos de retenção específicos e quantificação percentual exata de HbA1, HbA2, HbF e variantes patológicas com altíssima sensibilidade; Eletroforese Capilar automatizada; e Biologia Molecular por PCR alelo-específica ou sequenciamento de DNA para mapeamento confirmatório de mutações raras.

10h
5

Célula 05: Hemostasia Primária, Secundária, Coagulograma e Trombofilias

Fisiologia integrada dos mecanismos hemostáticos, avaliação laboratorial da coagulação e diagnóstico de distúrbios hemorrágicos e trombóticos: 1. Fisiologia Integrada da Hemostasia em Três Fases Funcionais: 1. Hemostasia Primária: interação vascular e plaquetária imediata frente à lesão endotelial: vasoconstrição reflexa miogênica e liberação endotelial de endotelina; adesão plaquetária mediada pelo Fator de von Willebrand (FvW), que atua como ponte molecular ligando-se ao colágeno subendotelial exposto e ao complexo glicoproteico de membrana plaquetária GPIb/IX/V; ativação plaquetária com mudança conformacional ameboide com emissão de pseudópodes e desgranulação (secreção de ADP e serotonina dos grânulos densos e síntese de tromboxano A2 pela ciclo-oxigenase 1 - COX-1); agregação plaquetária com ligação de moléculas bivalentes de fibrinogênio aos receptores ativados GPIIb/IIIa unindo plaquetas vizinhas para formação do tampão hemostático primário instável ('trombo branco'); 2. Hemostasia Secundária (Cascata de Coagulação e Modelo Celular de Iniciação, Amplificação e Propagação): ativação sequencial de serino-proteases zimogênicas dependentes de fosfolipídios e cálcio iônico (Ca2+) na superfície celular plaquetária: Via do Fator Tecidual (antiga extrínseca): iniciada pelo complexo Fator Tecidual (FT) expresso no subendotélio com o Fator VII ativado (FVIIa); Via de Contato (antiga intrínseca): iniciada por FXII, pré-calicreína, cininogênio de alto peso molecular, FXI, FIX e FVIII ativado; Via Comum: convergência para ativação do Fator X em FXa, que se une ao cofator FVa na presença de fosfolipídios e cálcio para formar o complexo 'protrombinase'; o complexo protrombinase cliva massivamente a Protrombina (Fator II) em Trombina ativa (Fator IIa); a trombina atua clivando os fibrinopéptidos A e B do Fibrinogênio solúvel (Fator I), convertendo-o em monômeros de fibrina que se polimerizam em malha insolúvel estabilizada por ligações cruzadas covalentes catalisadas pelo Fator XIII ativado (FXIIIa); 3. Sistema Fibrinolítico e Inibidores Fisiológicos: o ativador do plasminogênio tecidual (t-PA) cliva o plasminogênio adsorvido à fibrina em Plasmina ativa; a plasmina digere a rede de fibrina estabilizada liberando fragmentos de degradação específicos denominados Dímero-D; inibidores endógenos da coagulação: Antitrombina III (inibe trombina e FXa, potencializada pela heparina), Sistema da Proteína C e Proteína S (que inativam proteoliticamente os cofatores ativados FVa e FVIIIa) e Inibidor da Via do Fator Tecidual (TFPI). 2. Avaliação Laboratorial da Hemostasia Primária: Contagem de Plaquetas automatizada e conferência mandatória em lâmina na zona monocelular (cada plaqueta por campo de imersão equivale a aproximadamente 15.000 a 20.000 plaquetas/microL); identificação e elucidação da Pseudotrombocitopenia Induzida por EDTA: fenômeno in vitro no qual anticorpos naturais antiplaquetários dependentes de EDTA reconhecem epítopos crípticos do complexo GPIIb/IIIa desmascarados pelo quelante, provocando aglutinação maciça de plaquetas em grumos que os contadores automáticos interpretam erroneamente como leucócitos ou detritos, fornecendo falsas plaquetopenias graves (< 20.000/microL) em pacientes assintomáticos sem manifestações hemorrágicas: conduta mandatória de recoleta em tubo com anticoagulante Citrato de Sódio a 3,2% ou realização de esfregaço direto de gota de sangue capilar sem anticoagulante; Agregação Plaquetária Óptica (LTA) induzida por agonistas (ADP, colágeno, epinefrina, ácido araquidônico e ristocetina para discriminação de Doença de von Willebrand e Síndrome de Bernard-Soulier com deficiência de GPIb vs. Trombastenia de Glanzmann com deficiência de GPIIb/IIIa). 3. Coagulograma Básico em Plasma Citratado: exigências pré-analíticas rigorosas: tubo de tampa azul contendo Citrato de Sódio tamponado a 3,2% (0,109 M) respeitando rigorosamente a proporção de 9 partes de sangue total para 1 parte de citrato de sódio (alerta: tubos mal preenchidos contêm excesso de citrato livre que quela o cálcio dos reagentes analíticos, gerando tempos de coagulação falsamente prolongados); 1. Tempo de Protrombina (TP / TAP): avalia a via do fator tecidual e via comum (Fatores VII, X, V, II e Fibrinogênio); expressão padronizada pela Razão Normalizada Internacional (RNI / INR = [TP paciente / TP pool normal]^ISI, onde ISI é o Índice de Sensibilidade Internacional da tromboplastina utilizada): ferramenta mandatória de calibração para monitoramento de pacientes em uso de anticoagulantes orais antagonistas da vitamina K (varfarina, com faixa terapêutica alvo de RNI entre 2,0 e 3,0 na maioria das indicações); 2. Tempo de Tromboplastina Parcial Ativada (TTPa / TTPA): avalia a via de contato e via comum (Fatores XII, XI, IX, VIII, X, V, II e Fibrinogênio); monitoramento da anticoagulação com Heparina Não Fracionada (HNF); investigação diagnóstica de Hemofilia A (deficiência congênita de Fator VIII) e Hemofilia B (deficiência de Fator IX); Prova de Mistura 1:1 com plasma normal (se o TTPa prolongado corrigir na mistura 1:1, confirma-se deficiência de fator de coagulação; se o TTPa NÃO corrigir na mistura 1:1, atesta-se a presença de inibidor circulante adquirido específico contra fator ou inibidor inespecífico tipo Anticoagulante Lúpico); 3. Fibrinogênio Funcional (método coagulométrico de Clauss) e Tempo de Trombina (TT); 4. Dosagem de Dímero-D por imunoensaio quantitativo automatizado turbidimétrico/quimioluminescente: biomarcador com altíssimo Valor Preditivo Negativo (VPN > 98%) para exclusão de Trombose Venosa Profunda (TVP) e Tromboembolismo Pulmonar (TEP) em pacientes com baixa probabilidade clínica pré-teste, e marcador de consumo na Coagulação Intravascular Disseminada (CIVD); 4. Investigação de Trombofilias Hereditárias (pesquisa molecular da mutação G1691A do Fator V de Leiden com resistência à proteína C ativada, mutação G20210A da Protrombina, dosagem funcional de Antitrombina III, Proteína C e Proteína S livre) e Trombofilias Adquiridas (Síndrome do Anticorpo Antifosfolípide - SAF: pesquisa de anticoagulante lúpico pelo TTPa sensível e veneno de víbora de Russell diluído - dRVVT, e dosagem de anticorpos anticardiolipina e anti-beta2-glicoproteína I).

10h
6

Célula 06: Neoplasias Onco-Hematológicas: Leucemias Agudas, Mieloproliferativas e Linfoproliferativas

Fisiopatologia, classificação contemporânea da OMS e rotina diagnóstica integrada das neoplasias onco-hematológicas: 1. Classificação Integrada da Organização Mundial da Saúde (OMS / ICC): superação da antiga classificação puramente morfológica FAB (French-American-British) em prol da classificação multimodal que integra Morfologia microscópica, Imunofenotipagem por citometria de fluxo, Citogenética clássica e Biologia Molecular (MIC-M); 2. Leucemias Agudas: proliferação clonal desordenada e acúmulo de precursores hematopoiéticos imaturos indiferenciados (blastos) na medula óssea bloqueados em sua diferenciação, invadindo o sangue periférico e promovendo falência medular progressiva com anemia grave, neutropenia infecciosa e plaquetopenia hemorrágica: critério diagnóstico de corte da OMS: presença de no mínimo 20% de blastos na medula óssea ou no sangue periférico (salvo em presenças específicas de translocações genéticas recorrentes diagnósticas): 1. Leucemia Mieloide Aguda (LMA): neoplasia primária de adultos: blastos de linhagem mieloide (mieloblastos) caracterizados microscopicamente por tamanho volumoso, núcleo com cromatina nuclear frouxa rendilhada, dois ou mais nucléolos proeminentes, citoplasma moderado azul-acinzentado e a presença patognomônica definitiva de Bastonetes de Auer (estruturas cristalizadas em agulha formadas pela fusão de grânulos azurofílicos primários ricos em lisossomos no citoplasma); citoquímica clássica positiva para Mieloperoxidase (MPO) e Negro de Sudão B; painel imunofenotípico mieloide por citometria de fluxo: positividade marcante para CD13, CD33, CD117, CD34, MPO citoplasmática e HLA-DR (com ausência de HLA-DR e CD34 na Leucemia Promielocítica Aguda - LPA com t(15;17) PML-RARA, emergência médica hematológica com risco catastrófico de CIVD fulminante responsiva a ATRA e trióxido de arsênio); 2. Leucemia Linfoide Aguda (LLA): neoplasia maligna hematológica mais frequente na infância (pico de incidência entre 2 e 5 anos de idade, com taxas de cura contemporâneas superiores a 85-90%): linfoblastos caracterizados por núcleos com cromatina condensada, nucléolos indistintos ou únicos e escasso citoplasma agranular; subtipos imunofenotípicos: LLA de linhagem B (85% dos casos infantis, caracterizada pelos marcadores de superfície CD19, CD22, CD79a e CD10/CALLA positivo) e LLA de linhagem T (15% dos casos, acometendo adolescentes do sexo masculino com massa mediastinal anterior volumosa, caracterizada por CD3 citoplasmático, CD7, CD5 e CD2). 3. Neoplasias Mieloproliferativas Crônicas (NMP): proliferação clonal autônoma de células hematopoiéticas maduras diferenciadas na medula óssea: 1. Leucemia Mieloide Crônica (LMC): protótipo da oncologia molecular de precisão: caracterizada pela translocação recíproca balanceada entre os braços longos dos cromossomos 9 e 22, t(9;22)(q34;q11), originando o minúsculo Cromossomo Filadélfia (Ph) e o gene de fusão oncogênico quimérico BCR-ABL1: a proteína de fusão sintetizada (p210 BCR-ABL1) possui atividade catalítica tirosina-quinase constitutivamente ativada que estimula proliferação celular desgovernada e inibe a apoptose; apresentação clássica no hemograma: hiperleucocitose exuberante frequentemente superior a 100.000 células/microL com escalonamento maturativo completo e harmônico de toda a linhagem granulocítica (presença concomitante de neutrófilos segmentados, bastonetes, metamielócitos, mielócitos, raros promielócitos e blastos < 2%), acompanhada de basofilia absoluta constante e eosinofilia (diferenciação laboratorial crítica em relação a Reações Leucemoides extremas provocadas por sepse, nas quais a fosfatase alcalina leucocitária é muito elevada, há granulações tóxicas grosseiras e o cromossomo Ph/BCR-ABL1 é negativo); monitoramento terapêutico moderno com inibidores de tirosina-quinase (Imatinibe, Dasatinibe): quantificação molecular dos transcritos de BCR-ABL1 por RT-qPCR em tempo real na Escala Internacional (IS), com metas de Resposta Molecular Maior (MMR / MR3 = BCR-ABL1 <= 0,1% IS) e Resposta Molecular Profunda (MR4 = <= 0,01% e MR4.5 = <= 0,0032%); 2. Policitemia Vera (eritrocitose clonal com mutação somática pontual JAK2 V617F presente em mais de 95% dos pacientes e níveis de eritropoietina sérica suprimidos), Trombocitemia Essencial (plaquetose crônica > 450.000/microL associada a mutações nos genes JAK2, CALR ou MPL) e Mielofibrose Primária (fibrose medular reticulínica com leucoeritroblastose no sangue e presença marcante de dacriócitos / hemácias em lágrima). 4. Neoplasias Linfoproliferativas Crônicas e Gamopatias Monoclonais: 1. Leucemia Linfoide Crônica (LLC): neoplasia hematológica clonal mais comum em idosos, caracterizada pela proliferação e acúmulo de pequenos linfócitos maduros monoclonais no sangue periférico (> 5.000/microL por mais de 3 meses); achado microscópico clássico no esfregaço de Manchas de Grümprecht (sombras nucleares de lise celular provocadas pela extrema fragilidade mecânica dos linfócitos tumorais durante a distensão na lâmina); perfil imunofenotípico diagnóstico inequívoco por citometria de fluxo: coexpressão anômala de CD5 (marcador de célula T) em linfócito B (CD19+, CD20 fraco, CD23+) com restrição clonal de cadeia leve de imunoglobulina kappa ou lambda; 2. Mieloma Múltiplo: neoplasia maligna clonal de plasmócitos terminally diferenciados na medula óssea: proliferação e secreção maciça de imunoglobulina monoclonal (paraproteína / pico monoclonal na região gama da Eletroforese de Proteínas Séricas - EPS); achado morfológico característico no esfregaço sanguíneo de hemácias dispostas em rolos de moedas lineares (Fenômeno de Rouleaux Eritrocitário) induzido pelo aumento de proteínas séricas de alto peso molecular que anulam o potencial zeta repulsivo das hemácias; manifestações clínicas e laboratoriais da tétrade clássica CRAB: Hipercalcemia (C), Insuficiência Renal por nefropatia de cilindros com proteinúria de Bence-Jones de cadeias leves livres (R), Anemia normocítica (A) e Lesões ósseas líticas em 'saca-bocados' com fraturas patológicas e dor óssea (B); dosagem de cadeias leves livres séricas (FLC kappa/lambda) e mielograma com plasmocitose medular >= 10%.

10h